8 de junio de 2014

Marcadores tumorales


Los análisis bioquímicos de enzimas y hormonas asociadas a tumores y otros marcadores tumorales en sangre no pueden utilizarse para el diagnóstico definitivo del cáncer; sin embargo, contribuyen a la detección del cáncer y en algunos casos son útiles para determinar
la eficacia del tratamiento o la aparición de una recidiva.
Se ha descrito una multitud de marcadores tumorales y cada año se identifican otros nuevos. Sólo unos pocos han superado la prueba del tiempo y han demostrado tener utilidad clínica.
El PSA, usado para detectar selectivamente el adenocarcinoma prostático, puede ser uno de los marcadores más utilizados y más exitosos en la práctica clínica. El carcinoma prostático
puede sospecharse cuando se encuentran niveles elevados de PSA en la sangre. Sin embargo, la detección selectiva con PSA también pone de relieve problemas que se encuentran virtualmente con todos los marcadores tumorales. Aunque las concentraciones de PSA a menudo están elevadas en el cáncer, las concentraciones de PSA también pueden estar elevadas en la hiperplasia prostática benigna. Además, no existe ningún nivel de PSA que asegure que una persona no tiene cáncer de próstata. Por tanto, la prueba de PSA adolece tanto de baja sensibilidad como de baja especificidad.
Otros marcadores tumorales ocasionalmente utilizados en la práctica clínica incluyen CEA, que es elaborado por carcinomas de colon, páncreas, estómago y mama, y AFP, que es producida por carcinomas hepatocelulares, restos del saco vitelino en las gónadas y ocasionalmente teratocarcinomas y carcinomas de células embrionarias.
Lamentablemente, al igual que las concentraciones de PSA, los análisis de CEA y AFP carecen tanto de la especificidad como de la sensibilidad requeridas para la detección precoz de los cánceres.
Aún son útiles en la detección de recidivas tras la escisión. Con una esección exitosa del tumor, estos marcadores desaparecen del suero; su reaparición casi siempre significa el principio del final.

Otros marcadores utilizados extensamente incluyen la gonadotropina coriónica humana para los tumores testiculares, CA-125, para los tumores ováricos y las inmunoglobulinas en el mieloma múltiple y otros tumores de células plasmáticas secretores. El desarrollo de pruebas para detectar marcadores del cáncer en sangre y líquidos corporales es un área activa de investigación. Algunos de los marcadores que se están evaluando incluyen la detección de APC , p53 y RAS mutados en las heces de individuos con carcinomas colorrectales; la presencia de p53 mutado y de genes hipermetilados en el esputo de personas con cáncer de pulmón y en la saliva de personas con cánceres de cabeza y cuello.


BIBLIOGRAFIA: "Patologia estructural y funcional", Robbins y Cotran, 8va edicion.

Linfoma de Hodgkin vs no Hodgkin


El linfoma de Hodgkin (LH) comprende un grupo de neoplasias linfoides que difieren del LNH en varios aspectos. Si bien el LNH es frecuente en localizaciones extraganglionares y se disemina siguiendo un patrón impredecible, el LH surge en un único ganglio o cadena ganglionar y se disemina primero hacia los tejidos linfoides contiguos anatómicamente. Por este motivo, la estadificación del LH es mucho más importante para orientar el tratamiento que en el caso del LNH. El LH también tiene unas características morfológicas distintivas. Se caracteriza por la presencia de unas células gigantes neoplásicas denominadas células de Reed-Sternberg. Esas células liberan factores que inducen la acumulación de linfocitos, macrófagos y granulocitos reactivos que suponen más del 90% de la celularidad tumoral. En la inmensa mayoría de los LH, las células neoplásicas de Reed-Sternberg derivan linfocitos B del centro germinal o poscentro germinal.
El linfoma de Hodgkin es responsable del 0,7% de todos los cánceres nuevos en EE. UU., con 8.000 casos nuevos cada año. La edad media en el momento del diagnóstico es de 32 años. Es uno de los cánceres más frecuentes de los adultos jóvenes y adolescentes, pero también aparece en ancianos. Fue el primer cáncer en el hombre que fue tratado con éxito con radioterapia y quimioterapia, y es curable en la mayoría de los casos.


Clasificación . En la clasificación de la OMS se reconocen cinco subtipos de LH:
1. Esclerosis nodular
2. Celularidad mixta
3. Rico en linfocitos
4. Con depleción linfocítica
5. De predominio linfocítico

En los primeros cuatro subtipos, esclerosis nodular, celularidad mixta, rico en linfocitos y con depleción linfocítica, las células de Reed-Sternberg tienen un inmunofenotipo similar. Esos subtipos se agrupan como formas clásicas de LH. En el subtipo restante, de predominio linfocítico, las células de Reed-Sternberg tienen un inmunofenotipo diferenciado de linfocitos B que difiere del encontrado en los tipos «clásicos».

Morfologia. La identificación de células de Reed-Sternberg y sus variantes es esencial para el diagnóstico. Las celulas diagnosticas de Reed-Sternberg son celulas grandes ( ≥ 45 mm de diametro) con multiples nucleos o un solo nucleo con multiples lobulos nucleares, cada uno con un gran nucleolo a modo
de inclusion con el tamano aproximado de un linfocito pequeño (5-7 mm de diametro). El citoplasma es abundante. Asimismo, se reconocen algunas variantes de las células de Reed-Sternberg. Las variantes mononucleares contienen un único núcleo con un gran nucléolo a modo de inclusión. Las células lacunares (que se ven en el subtipo de esclerosis nodular) tienen núcleos más delicados, plegados o multilobulares y un citoplasma pálido abundante que se ve a menudo alterado durante el corte de los cortes, dejando el núcleo asentado en un agujero vacío (una laguna).
En las formas clásicas de LH, las células de Reed-Sternberg sufren una forma peculiar de muerte célula en la cual las células pierden volumen y se tornan picnóticas, un proceso que se describe como la «momificación». Las variantes linfohistocíticas (células L-H) con núcleos polipoides, nucléolos poco notorios y un citoplasma moderadamente abundante son características del subtipo de predominio linfocítico.
El LH debe distinguirse de otras afecciones en las que se pueden ver células parecidas a las células de Reed-Sternberg, como la mononucleosis infecciosa, cánceres de tejidos sólidos y el LNH de células grandes. El diagnóstico de LH depende de la identificación de las células de Reed-Sternberg en un fondo típico prominente de células inflamatorias no neoplásicas. Las células de Reed-Sternberg del LH también tienen un perfil inmunohistoquímico característico.


Tipo de esclerosis nodular. Es la forma más frecuente de LH, que supone el 65-70% de los casos. Se caracteriza por la presencia de células de Reed-Sternberg de la variante lacunar y por el deposito de colageno en bandas que dividen los ganglios linfaticos afectados en nodulos circunscritos. La fibrosis puede ser escasa o abundante. Las células de Reed-Sternberg se encuentran sobre un fondo polimorfo de linfocitos T, eosinófilos, células plasmáticas y macrófagos. Es frecuente encontrar células diagnósticas de Reed-Sternberg. Las células de Reed-Sternberg en este y otros subtipos «clásicos» del LH poseen un inmunofenotipo característico. Son positivas para los factores PAX5 (un factor de transcripción de los linfocitos B), CD15 y CD30, y negativas para otros marcadores de los linfocitos B y de los linfocitos T y CD45 (antígeno leucocitario común). Al igual que en otras formas de LH, la afectación del bazo, hígado, médula ósea y otros órganos y tejidos puede aparecer a su debido tiempo en forma de nódulos tumorales irregulares que se parecen a los que se ven en los ganglios linfáticos. Este subtipo se asocia en raras ocasiones al VEB.
El tipo de esclerosis nodular se presenta con igual frecuencia en hombres y mujeres, con una cierta tendencia a afectar los ganglios linfáticos cervicales bajos, supraclaviculares y mediastínicos de adolescentes o adultos jóvenes. El pronóstico es excelente.
Tipo de celularidad mixta. Esta forma de LH constituye el 20-25% de los casos. Los ganglios linfáticos afectados se ven borrados difusamente por un infiltrado celular heterogéneo que contiene linfocitos T, eosinófilos, células plasmáticas y macrófagos benignos, mezclados con células de Reed-Sternberg. Las celulas diagnosticas de Reed-Sternberg y las variantes mononucleares son abundantes. Las celulas de Reed-Sternberg estan infectadas por el VEB en el 70% de los casos. El inmunofenotipo es idéntico al observado en el tipo de esclerosis nodular. El LH de celularidad mixta es más frecuente en los varones.
Comparado con los subtipos de predominio linfocítico y esclerosis nodular, es más probable que se asocie a una mayor edad, a síntomas sistémicos, como sudoración nocturna y pérdida de peso, y a un estadio tumoral avanzado. No obstante, el pronóstico global es muy bueno.
Tipo rico en linfocitos. Se trata de una forma infrecuente del LH clásico en el que los linfocitos reactivos suponen la inmensa mayoría del infiltrado celular. En la mayor parte de los casos, los ganglios linfáticos afectados están borrados difusamente, pero con una nodularidad vaga, porque a veces pueden verse folículos residuales de linfocitos B. Esta entidad se distingue del tipo de predominio linfocítico por la presencia de variantes mononucleares frecuentes y de células diagnósticas de Reed-Sternberg con un perfil inmunofenotípico «clásico». Se asocia al VEB en el 40% de los casos, y su pronóstico es muy bueno o excelente.
Tipo con depleción linfocítica. Se trata del tipo menos frecuente de LH, suponiendo menos del 5% de los casos. Se caracteriza por la escasez de linfocitos y la abundancia relativa de células de Reed-Sternberg o de sus variantes pleomorfas. El inmunofenotipo de las células de Reed-Sternberg es idéntico al observadoen otros tipos clásicos de LH. El inmunofenotipado es esencial, ya que la mayoría de los tumores sospechosos de pertenecer al tipo de depleción linfocítica demuestra ser en realidad un LNH de células grandes. Las células de Reed-Sternberg están infectadas por el VEB en más del 90% de los casos.
El LH con depleción linfocítica se presenta predominantemente en los ancianos, en sujetos VIH+ de cualquier edad y en países no industrializados. Es frecuente encontrar casos en estadio avanzado y con síntomas sistémicos, y la evolución general es algo menos favorable que en los demás subtipos.
Tipo de predominio linfocítico. Esta variante «no clásica» frecuente de LH es responsable del 5% de los casos. Los ganglios afectados están difuminados por un infiltrado nodular de linfocitos pequeños mezclados con un número variable de macrófagos. Las células de Reed-Sternberg «clásicas» son normalmente difíciles de encontrar, por el contrario, este tumor contiene las variantes denominadas L-H (linfocítica e histiocítica), que tienen un núcleo multilobulado que se parece a una palomita de maíz («célula en palomita de maíz»). Los eosinófilos y células plasmáticas son normalmente escasos o ausentes.
Al contrario que las células de Reed-Sternberg que se encuentran en las formas clásicas del LH, las variantes L-H expresan marcadores tipicos de los linfocitos B del centro germinal, como CD20 y BCL6, y son normalmente negativas para CD15 y CD30. El patrón nodular de crecimiento se debe a la presencia de folículos expandidos de linfocitos B, que están llenos de variantes L-H, y numerosos linfocitos B y células dendríticas foliculares reactivas. Los genes IgH de las variantes L-H muestran indicios de hipermutación somática continuada, una modificación que se presenta sólo en los linfocitos B del centro germinal. En el 3-5% de los casos, este tipo se transforma en un tumor que se parece al linfoma difuso de linfocitos B grandes. El VEB no se asocia a este subtipo.
La mayoría de los pacientes son varones, normalmente menores de 35 años de edad, que acuden típicamente con linfadenopatías cervicales o axilares. La afectación del mediastino y la médula ósea es rara. En algunas series, las probabilidadesde recurrencia de esta forma de LH son mayores que las de los subtipos clásicos, pero el pronóstico es excelente.

Patogenia molecular . El origen de las células neoplásicas de Reed-Sternberg del LH clásico se han explicado mediante elegantes estudios que se basan en el análisis molecular de las células de Reed-Sternberg y variantes aisladas. En la inmensa mayoría de los casos, los genes Ig de las células de Reed-Sternberg han sufrido tanto la recombinación V(D)J como la hipermutación somática que establecen su origen desde un linfocito B del centro germinal o poscentro germinal.A pesar de tener el mapa genético de un linfocito B, las células Reed-Sternberg del LH clásico no expresan la mayoría de los genes específicos del linfocito B, incluidos los genes de Ig. Se desconoce la causa de esta reprogramación masiva de la expresión génica. La activación del factor de transcripción NF- k B es un episodio habitual en el LH clásico. El NF- k B se activa por la infección por el VEB o por algún otro mecanismo, y activa genes que favorecen la supervivencia y proliferación del linfocito. Las células tumorales VEB+ expresan la proteína 1 latente de membrana (LMP-1), una proteína codificada por el genoma del VEB que transmite señales que estimulan el NF- k B. A su vez, la activación del NF- k B también tiene lugar en tumores VEB , en algunos casos como consecuencia del resultado de mutaciones adquiridas en el I k B, un regulador negativo del NF-kê B. Se ha propuesto que la activación del NF- k B por el VEB u otros mecanismos permite el rescate de los linfocitos B del centro germinal «tullidos» que no pueden expresar las Ig por apoptosis, creando el escenario para la adquisición de otras mutaciones desconocidas que colaboran para producir las células de Reed-Sternberg. Sabemos poco sobre las bases de la morfología de las células de Reed-Sternberg y sus variantes, pero es interesante encontrar linfocitos B infectados por el VEB parecidos a las células de Reed-Sternberg en los ganglios linfáticos de sujetos con mononucleosis infecciosa, lo que indicaría que las proteínas codificadas por el VEB participan en la excepcional metamorfosis de los linfocitos B en células de Reed-Sternberg.
La acumulación florida de las células reactivas en los tejidos afectados por el LH clásico se produce en respuesta a una amplia variedad de citocinas (como IL-5, IL-10, IL-13 y TGF- beta) y quimiocinas (como TARC, MDC, IP10 y CCL28) segregadas por las células de Reed-Sternberg. Una vez atraídas, las células reactivas producen factores que apoyan el crecimiento y la supervivencia de las células tumorales y modifican aún más la respuesta de la célula reactiva. Por ejemplo, los eosinófilos y linfocitos T expresan ligandos que activan los receptores CD30 y CD40 de las células de Reed-Sternberg, produciendo señales que estimulan el NF- k B. Las células de Reed-Sternberg son aneuploides y poseen diversas aberraciones cromosómicas clonales. Es particularmente frecuente encontrar un mayor número de copias acumuladas en el protooncogén c-REL en el cromosoma 2p, lo que podría contribuir al aumento de la actividad NF- k B.

Características clínicas . El LH se presenta con mayor frecuencia como una linfadenopatía indolora. Los pacientes con los tipos de esclerosis nodular o predominio linfocítico se presentan con enfermedad en estadio I-II, normalmente sin manifestaciones sistémicas.
Los pacientes con enfermedad diseminada (estadios III-IV) o con los subtipos de celularidad mixta o depleción linfocítica se presentan más a menudo con síntomas constitucionales, como fiebre, sudores nocturnos y pérdida de peso. En la mayoría de los casos puede encontrarse anergia cutánea como consecuencia de la depresión de la inmunidad celular. La mezcla de factores liberados de las células de Reed-Sternberg suprime la respuesta inmunitaria T H 1 y contribuye a la alteración inmunitaria.
La diseminación del LH sigue un estereotipo notable: primero la enfermedad ganglionar, luego la enfermedad esplénica, la enfermedad hepática y, por último, la afectación de la médula y otros tejidos.
Debido a su comportamiento, la radioterapia puede ser curativa en los estadios iniciales, por lo cual la estadificación del LH no sólo determina el pronóstico, sino que también dirige el tratamiento.
La estadificación consiste en exploración física, estudio radiológico del abdomen, pelvis y tórax, y biopsia de médula ósea. Siempre que la estadificación sea dudosa, se prefiere el tratamiento sistémico.
Con los protocolos actuales de tratamiento, la variable pronóstica más importante es el estadio tumoral más que el tipo histológico. La tasa de curación en los estadios I y IIA se acerca al 90%. Incluso en la enfermedad avanzada (estadios IVA y IVB), la supervivencia sin enfermedad a 5 años es del 60-70%.
Los avances introducidos en el tratamiento del LH han dado paso a nuevos problemas. Los supervivientes a largo plazo de la quimioterapia y la radioterapia tienen un mayor riesgo de desarrollar segundos cánceres. Los síndromes mielodisplásicos, la LMA y el cáncer de pulmón encabezan la lista, pero también se producen LNH, cáncer de mama, cáncer gástrico, sarcomas y melanomas. La mayor parte del riesgo de los tumores sólidos se atribuye a la radioterapia, que también se ha relacionado con la fibrosis pulmonar y con la aceleración de la aterosclerosis. El riesgo de cáncer de mama es particularmente alto en las mujeres tratadas con radioterapia en el tórax durante la adolescencia. Los fármacos alquilantes parecen ser responsables del aumento de riesgo de LMA y mielodisplasia. Por fortuna, las combinaciones más modernas de fármacos quimioterápicos y el empleo más prudente de la radioterapia parecen evitar gran parte de esas complicaciones, y son igualmente curativas.
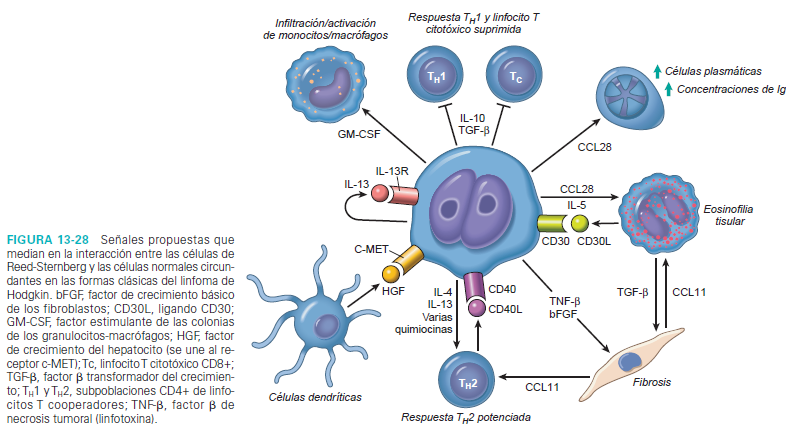


BIBLIOGRAFIA: "Patologia estructural y funcional", Robbins y Cotran, 8va edicion.

7 de junio de 2014

Leucemia mieloide aguda


La leucemia mieloide aguda (LMA) es un tumor de progenitores hematopoyéticos causado por mutaciones oncogénicas adquiridas que impiden la diferenciación y provocan la acumulación de blastos mieloides inmaduros en la médula. La parada del desarrollo mieloide conduce al fracaso medular y da paso a las complicaciones relacionadas con la anemia, trombocitopenia y neutropenia. La LMA se presenta en todas las edades, pero la incidencia aumenta a lo largode la vida, alcanzando su máximo a partir de los 60 años de edad.
Cada año se presentan 13.000 casos nuevos en EE. UU.

Clasificación . En la nueva clasificación propuesta por la OMS, la LMA se subdivide en cuatro categorías. En la primera se incluyen las formas de LMA que se asocian a aberraciones genéticas concretas y que tienen su importancia, porque se correlacionan con el pronóstico y orientan el tratamiento. También se incluyen las categorías de la LMA que surgen después de un trastorno mielodisplásico (SMD) o con características similares, y la LMA relacionada con el tratamiento. Las LMA de esas dos categorías presentan características genéticas diferentes y responden mal al tratamiento. En una cuarta categoría «cajón de sastre» se incluyen las LMA que carecen de cualquiera de esas características.

Morfologia. El diagnostico de LMA se basa en la presencia de al menos un 20% de blastos mieloides en la medula osea. Se reconocen varios tipos de blastos mieloides y en algunos tumores pueden detectarse más de un tipo de blastos, o blastos con características híbridas. Los mieloblastos tienen una cromatina nuclear delicada, entre dos y cuatro nucléolos y un citoplasma más voluminoso que los linfoblastos.
El citoplasma contiene gránulos azurófilos finos peroxidasa positivos. Los cuerpos de Auer, gránulos azurófilos aciculares distintivos, están presentes en muchos casos y son particularmente numerosos en la LMA con t(15;17) (leucemia promielocítica aguda). Los monoblastos tienen núcleos plegados o lobulados, carecen de cuerpos de Auer y su reacción esterasa positiva es inespecífica. En algunas LMA, los blastos muestran diferenciación megacariocítica, que se acompaña a menudo por fibrosis medular causada por la liberación de citocinas fibrogénicas. Más raramente, los blastos de la LMA muestran diferenciación eritroide.
El número de células leucémicas en sangre es muy variable. Los blastos pueden ser mayores de 100.000 por mm 3 , pero son menores de 10.000 por mm 3 en el 50% de los casos. En ocasiones, los blastos estan totalmente ausentes de la sangre (leucemia aleucémica), motivo por el cual el estudio de la médula ósea es esencial para excluir la leucemia aguda en pacientes pancitopénicos.

Inmunofenotipo . Puede ser difícil distinguir morfológicamente los mieloblastos y los linfoblastos, por lo que le diagnóstico de LMA se confirma realizando tinciones específicas para los antígenos mieloides correspondientes.

Citogenética . El análisis citogenético tiene un papel central en la clasificación de las LMA. Se detectan aberraciones cariotípicas en el 50-70% de los casos con las técnicas estándar, y en el 90% utilizando bandas especiales de alta resolución. En concreto, algunas anomalías cromosómicas se correlacionan con un cuadro clínico determinado.
Las LMA que surgen de novo en adultos más jóvenes se asocian a translocaciones cromosómicas equilibradas, en particular t(8;21), inv(16) y t(15;17). Por el contrario, las que aparecen después de un SMD o de la exposición a agentes que dañan el ADN (como la quimioterapia o la radioterapia) presentan deleciones o monosomías que afectan a los cromosomas 5 y 7, y normalmente carecen de translocaciones cromosómicas. La excepción a esta regla es la LMA que aparece después del tratamiento inhibidores de la topoisomerasa II, que se asocia sobre todo a translocaciones que implican el gen MLL en el cromosoma 11q23. La LMA de la tercera edad también se asocia más a aberraciones «malas», como deleciones de los cromosomas 5q y 7q.

Patogenia molecular . Muchas de las aberraciones genéticas recurrentes que se ven en la LMA alteran genes que codifican los factores de transcripción necesarios para la diferenciación mieloide normal. Por ejemplo, los dos reordenamientos cromosómicos más frecuentes, t(8;21) e inv(16), alteran los genes CBF1 alfa y CBF1 beta, respectivamente. Los dos genes codifican polipéptidos que se unen entre sí para formar un factor de transcripción CBF1 alfa /CBF1 beta necesario para la hematopoyesis normal. Los cambios t(8;21) e inv(16) crean genes quiméricos que codifican proteínas de fusión que interfieren con la función del CBF1 alfa /CBF1 beta y bloquean la maduración de las células mieloides. Sin embargo, es necesario comentar que los ratones que carecen de estas mutaciones CBF1 alfa o CBF1 beta y los que no expresan las proteínas de fusión CBF1 alfa o CBF1 beta sucumben al fracaso hematopoyético, no a la leucemia. Por lo tanto, las lesiones genéticas que se limitan a bloquear la maduración de los progenitores mieloides no son suficientes por sí mismas para causar la LMA.
De acuerdo con esta idea, cada vez hay más evidencias de que las tirosina cinasas mutadas colaboran con las aberraciones del factor de transcripción para producir la LMA. Un ejemplo sería la LMA con t(15;17), la leucemia promielocítica aguda. La t(15;17) crea otro gen de fusión más que codifica una parte del receptor alfa del ácido retinoico (RAR alfa) fusionado con una porción de una proteína denominada PML (coincidiendo con las siglas del tumor en inglés). En presencia de cantidades fisiológicas de ácido retinoico, el receptor RAR alfa interacciona con otros factores de transcripción para activar genes que son necesarios para la diferenciación granulocitaria.
No obstante, la proteína de fusión PML-RAR alfa interacciona con represores transcripcionales, lo que inhibe la maduración de los granulocitos. Las LMA con la t(15;17) también tienen mutaciones activadoras frecuentes en FLT3, un receptor tirosina cinasa que transmite señales que incrementan la proliferación y la supervivencia celular. La combinación de PML-RAR alfa y FLT3 activado es un inductor potente de la LMA en ratones, mientras que ninguno de los genes por sí solos es suficiente. Asimismo, se encuentran mutaciones FLT3 idénticas en otras formas de LMA, en particular las asociadas a mutaciones NPM (nucleofosmina), y mutaciones activadoras en otro receptor tirosina cinasa, c-KIT, en alrededor del 25% de las LMA asociadas a inv(16) o t(8;21). Por lo tanto, la activación de una tirosina cinasa aberrante es una característica común (y, posiblemente, universal) de la LMA.
La t(15;17) no sólo tiene un significado patogénico, sino que también dirige el tratamiento, porque los tumores que presentan esta translocación responden a dosis farmacológicas del ácido all trans retinoico (ATRA). El ATRA se une a la proteína de fusión PML-RAR alfa y antagoniza su efecto inhibidor en la transcripción de los genes diana. Es muy interesante que la activación resultante de la transcripción supera el bloqueo de la diferenciación, y en 1-2 días los promielocitos neoplásicos comienzan a diferenciarse a neutrófilos, que fallecen con rapidez. La respuesta al ATRA demuestra que el principal efecto de PML-RAR alfa consiste en bloquear la diferenciación y es uno de los usos más satisfactorios del tratamiento dirigido en un cáncer humano.

Características clínicas . La mayoría de los pacientes acude en semanas o pocos meses tras el inicio de los síntomas con molestias relacionadas con la anemia, la neutropenia y la trombocitopenia, principalmente cansancio, fiebre y hemorragias mucosas y cutáneas espontáneas. La trombocitopenia da lugar a una diátesis hemorrágica, que a menudo es prominente. Las petequias y equimosis cutáneas, las hemorragias serosas en los recubrimientos de las cavidades corporales y las hemorragias viscerales y mucosas en las encías y aparato urinario. Los factores procoagulantes y fibrinolíticos liberados por las células leucémicas, en especial en la LMA con t(15;17), exacerban la tendencia hemorrágica.
Las infecciones son frecuentes, en particular en la cavidad oral, piel, pulmones, riñones, vejiga de la orina y colon, y se deben a menudo a gérmenes oportunistas, como hongos, Pseudomonas y comensales.


Pronóstico . La LMA es una enfermedad difícil de tratar. El 60% de los pacientes consigue la remisión completa con quimioterapia, pero sólo el 15-30% queda libre de enfermedad durante 5 años. Las LMA con t(8;21) o inv(16) tienen un pronóstico relativamente bueno con la quimioterapia convencional, en particular en ausencia de mutaciones c-KIT. Por el contrario, el pronóstico es pesimista para las LMA que aparecen después del SMD o del tratamiento genotóxico o que se presentan en ancianos, posiblemente porque en esos contextos la enfermedad surge sobre la base del daño o depleción de la célula germinativa hematopoyética. Esas formas de «alto riesgo» de LMA (así como la LMA recidivada de todos los tipos) se tratan con un trasplante de médula ósea cuando sea posible.


BIBLIOGRAFIA: "Patologia estructural y funcional", Robbins y Cotran, 8va edicion.

21 de mayo de 2014

Cáncer de células claras de riñón

TUMORES MALIGNOS
Carcinoma de células renales (adenocarcinoma renal)

El carcinoma de células renales representa el 3% de todos los cánceres viscerales de nuevo diagnóstico en EE. UU., y causa el 85% de los cánceres renales en los adultos. Se presentan 30.000 casos nuevos cada año, con 12.000 muertes por la enfermedad.
Los tumores son más frecuentes en sujetos mayores, normalmente en la sexta o séptima décadas de la vida, con una preponderancia 2:1 a favor de los varones.
Dado su aspecto amarillo y la similitud de las células claras con la corteza suprarrenal, en un tiempo se denominó hipernefroma.

Epidemiología
El tabaco es el factor de riesgo más significativo.
La incidencia del carcinoma de células renales es doble en los fumadores, y los fumadores de pipas y puros también son más susceptibles.
En un estudio internacional se han identificado otros factores de riesgo, como la obesidad (en particular en mujeres), la hipertensión, el tratamiento con estrógenos sin oposición hormonal y la exposición a asbestos, derivados del petróleo y metales pesados.
Asimismo, la incidencia aumenta en la insuficiencia renal crónica y en la enfermedad quística adquirida y en la esclerosis tuberosa.
La mayoría de los cánceres renales son esporádicos, pero existen casos infrecuentes familiares de herencia autosómica dominante, normalmente en sujetos más jóvenes. Aunque son responsables de sólo el 4% de los cánceres renales, las variantes familiares son muy instructivas para estudiar la carcinogenia renal.

Clasificación de los carcinomas de células renales: histología, citogenética y genética
Los principales tipos del tumor son los siguientes:

1. Carcinoma de células claras . Es el tipo más frecuente, responsable del 70-80% de los cánceres de células renales. Los tumores contienen células claras o de citoplasma granular y no son papilares. Pueden ser familiares, pero en la mayoría de los casos (95%) son esporádicos. En el 98% de esos tumores, tanto familiares como esporádicos o asociados al VHL (Síndrome de Von Hippel-Lindau), se observa la pérdida de secuencias en el brazo corto del cromosoma 3 que se produce por deleción (3p–) o por una translocación cromosómica no equilibrada (3;6, 3;8, 3;11) con la consiguiente pérdida en el cromosoma 3 de las regiones 3p12 a 3p26. Esta región alberga el gen VHL (3p25.3).  Un segundo alelo no delecionado del gen VHL muestra mutaciones somáticas o inactivación inducida por hipermetilación en hasta el 80% de los cánceres de células claras, lo que indica que el gen VHL actúa como gen supresor tumoral en los cánceres tanto esporádicos como familiares. El gen VHL codifica una proteína que forma parte del complejo ubicuitina ligasa dirigido a otras proteínas para su degradación. Importante entre las dianas de la proteína VHL es el factor 1 inducible por la hipoxia (HIF-1). Cuando el gen
VHL muta, las concentraciones de HIF-1 se mantienen altas y esta proteína constitutivamente activa aumenta la transcripción y producción de proteínas proangiogénicas inducibles por hipoxia, como VEGF, PDGF, TGF- alfa y TGF- beta . Además, se estimula el factor 1 de crecimiento similar a la insulina, otra diana del VHL. En consecuencia, se estimulan tanto el crecimiento celular como la angiogenia. En la región 3p se han mapeado al menos otros dos genes supresores tumorales.

2. El carcinoma papilar es responsable del 10-15% de los cánceres renales.

3. El carcinoma renal cromófobo representa el 5% de los cánceres de células renales y está compuesto por células con membranas celulares prominentes y citoplasma eosinófilo pálido, normalmente con un halo que rodea el núcleo.

4. El carcinoma del conducto colector (conducto de Bellini) representa el 1% o menos de las neoplasias renales epiteliales. Se origina en las células del conducto colector en la médula


Morfología.
Los carcinomas de células renales pueden surgir en cualquier zona del riñón, pero son más frecuentes en los polos. Los carcinomas de células claras surgen principalmente del epitelio tubular proximal y normalmente se presentan como lesiones solitarias unilaterales. Son masas esféricas de tamaño variable, compuestas por un tejido brillante amarillo o blanco grisáceo que distorsiona el perfil del riñón. El color amarillo es consecuencia de la gran cantidad de lípidos que se acumulan en las células tumorales. Normalmente muestran áreas extensas de necrosis isquémica, opacas, blanco grisáceas, con focos de coloración hemorrágica. Los márgenes están normalmente bien definidos y limitados dentro de la cápsula renal.
En el carcinoma de células claras, el patrón de crecimiento varía desde sólido a trabecular (a modo de cordón) o tubular(simulando túbulos). Las células tumorales son redondeadas o poligonales y presentan un abundante citoplasma claro o granular que contiene glucógeno y lípidos. Esos tumores tienen una vasculatura ramificada delicada y pueden mostrar áreas quísticas y también sólidas. La mayoría de los tumores son bien diferenciados, pero algunos muestran atipia nuclear con presencia de núcleos pleomorfos y células gigantes.

Características clínicas
Las tres características diagnósticas clásicas del carcinoma de células renales son el dolor costovertebral, una masa palpable y hematuria, pero se ven sólo en el 10% de los casos. El signo más fiable de los tres es la hematuria, pero suele ser intermitente y microscópica.


BIBLIOGRAFIA: "Patologia estructural y funcional", Robbins y Cotran, 8va edicion.

14 de mayo de 2014

Lepra

Lepra

La lepra, o enfermedad de Hansen, es una infección lentamente progresiva causada por Mycobacterium leprae que afecta principalmente a la piel y los nervios periféricos y da lugar a deformidades discapacitantes. M. leprae se transmite probablemente de persona a persona a través de aerosoles desde lesiones asintomáticas en las vías respiratorias altas. M. leprae inhalado, como M. tuberculosis , es captado por los macrófagos alveolares y se disemina a través de la sangre, pero sólo se replica en los tejidos relativamente fríos de la piel y las extremidades. A pesar de su baja contagiosidad se calcula que la lepra sigue siendo endémica para 10-15 millones de personas que viven en países tropicales pobres.


Patogenia 
M. leprae es un organismo intracelular obligado ácido alcohol resistente que crece muy mal en cultivo, pero puede propagarse en el armadillo. Prolifera mejor entre 32 y 34 °C, la temperatura de la piel humana y la temperatura central de los armadillos. Como M. tuberculosis, M. leprae no segrega toxinas y su virulencia se basa en las propiedades de su pared celular. La pared celular es lo suficientemente similar a la de M. tuberculosis para que la inmunización con BCG confiera cierta protección contra la infección por M. leprae. La
inmunidad mediada por células se refleja por las reacciones de hipersensibilidad de tipo retardado a las inyecciones dérmicas de un extracto bacteriano llamado lepromina .
M. leprae causa dos patrones de enfermedad llamativamente diferentes. Las personas con la forma menos grave, la lepra tuberculoide, tiene lesiones cutáneas descamativas secas que carecen de sensibilidad. A menudo tienen una afectación asintomática de nervios periféricos grandes. La forma más grave, la lepra lepromatosa, incluye engrosamiento simétrico de la piel y nódulos. Esta se llama también lepra anérgica, debido a la falta de respuesta (anergia) del sistema inmunitario del anfitrión. Las áreas más frías de la piel, incluyendo los lóbulos de las orejas y los pies, se afectan más que las áreas más calientes, como la axila y la ingle. En la lepra lepromatosa, la invasión extensa por las micobacterias de las células de Schwann y los macrófagos endoneurales y perineurales daña el sistema nervioso periférico.
En los casos avanzados de lepra lepromatosa, M. leprae está presente en el esputo y la sangre. Las personas también pueden tener formas intermedias de la enfermedad, la llamada lepra limítrofe .
La respuesta de los linfocitos T cooperadores a M. leprae determina si un individuo desarrolla lepra tuberculoide o lepromatosa. 88
Las personas con lepra tuberculoide tienen una respuesta T H 1 asociada con la producción de IL-2 e IFN- gamma. Igual que sucede con M. tuberculosis , el IFN- gamma es crítico para movilizar una respuesta de macrófagos del anfitrión eficaz. La lepra lepromatosa se asocia con
una respuesta T H 1 débil y, en algunos casos, con un incremento relativo de la respuesta T H 2. El resultado neto es una débil inmunidad mediada por células y una incapacidad para controlar las bacterias.
Ocasionalmente, sobre todo en la forma lepromatosa, se producen anticuerpos contra los antígenos de M. leprae . Paradójicamente, estos anticuerpos generalmente no son protectores, pero pueden formar inmunocomplejos con antígenos libres que pueden ocasionar eritema nudoso, vasculitis y glomerulonefritis.


Morfología

La lepra tuberculoide comienza con lesiones cutáneas rojas y aplanadas localizadas que aumentan de tamaño y desarrollan formas irregulares con márgenes indurados, elevados e hiperpigmentados y un centro pálido deprimido (curación central). En la lepra tuberculoide predomina la afectación neuronal. Los nervios están incluidos en una reacción inflamatoria granulomatosa y, si son pequeños (p. ej., las ramitas periféricas), se destruyen. La degeneración nerviosa causa anestesia cutánea y la atrofia de la piel y el músculo que hace a la persona susceptible de traumatismo de las partes afectadas, conduciendo al desarrollo de úlceras cutáneas crónicas. Pueden aparecer contracturas, parálisis y autoamputación de los dedos de las manos o los pies. La afectación del nervio facial puede provocar una parálisis de los párpados, con queratitis y ulceraciones
corneales. En el examen microscópico todos los lugares de afectación tienen lesiones granulomatosas que se asemejan mucho a las que se encuentran en la tuberculosis, y casi nunca se encuentran bacilos; de ahí el nombre de lepra «paucibacilar» . La presencia de granulomas y la ausencia de bacterias reflejan una fuerte inmunidad por linfocitos T. Puesto que la lepra sigue una evolución extremadamente lenta, que abarca décadas, la mayoría de los pacientes mueren con lepra más que debido a ella.
La lepra lepromatosa afecta a la piel, los nervios periféricos, la cámara anterior del ojo, las vías respiratorias superiores (por debajo de la laringe), los testículos, las manos y los pies. Los órganos vitales y el SNC raramente están afectados, supuestamente debido a que la temperatura central es demasiado alta para el crecimiento de M. leprae . Las lesiones lepromatosas contienen grandes agregados de macrófagos cargados de lípidos (células de la lepra), a menudo llenos de masas («globos») de bacilos acidorresistentes. Dada la abundancia de bacterias, la lepra lepromatosa se conoce como «multibacilar» . Se forman lesiones maculares, papulosas o nodulares en la cara, las orejas, las muñecas, los codos y las rodillas. Con la progresión, las lesiones nodulares se fusionan para producir la distintiva facies leonina. La mayoría de las lesiones cutáneas son hipoestésicas o anestésicas. Las lesiones en la nariz pueden causar inflamación con rinorrea persistente cargada de bacilos. Los nervios periféricos, particularmente el nervio cubital y peroneal, donde se aproximan a la superfi cie cutánea, están invadidos simétricamente por micobacterias con mínima
inflamación. La pérdida de sensibilidad y los cambios tróficos en las manos y los pies siguen a las lesiones nerviosas.
Los ganglios linfáticos contienen agregados de macrófagos espumosos llenos de bacterias en las áreas paracorticales (linfocitos T) y en los centros germinales reactivos. En la enfermedad avanzada también aparecen agregados de macrófagos en la pulpa roja esplénica y en el hígado. Los testículos generalmente están afectados extensamente, conduciendo a la destrucción de los túbulos seminíferos y a la consiguiente esterilidad.


BIBLIOGRAFIA: "Patologia estructural y funcional", Robbins y Cotran, 8va edicion.